
Résumé : Le syndrome de DiGeorge est une maladie génétique rare due à une microdélétion du chromosome 22. Il associe malformations cardiaques, anomalies du palais, déficit immunitaire, hypocalcémie et difficultés d’apprentissage. La prise en charge est pluridisciplinaire et adaptée à chaque enfant, avec un accompagnement pédagogique déterminant pour la réussite scolaire.
Environ une naissance sur 4 000 est concernée par une microdélétion du chromosome 22. Derrière ce chiffre se cache le syndrome de DiGeorge, l’une des anomalies chromosomiques les plus fréquentes chez l’humain, encore méconnue des familles comme de nombreux professionnels de l’enfance. Pour poser des bases claires, vous pouvez consulter notre dossier pour comprendre le syndrome de Di George et ses répercussions concrètes.
Aussi appelé délétion 22q11.2 ou syndrome vélocardiofacial, le syndrome parfois écrit simplement digeorge recouvre des situations très variables : certains enfants présentent des atteintes sévères, d’autres des signes discrets. Cette diversité rend le diagnostic complexe et l’accompagnement forcément personnalisé, à la maison comme à l’école.
Qu’est-ce que le syndrome de DiGeorge ?
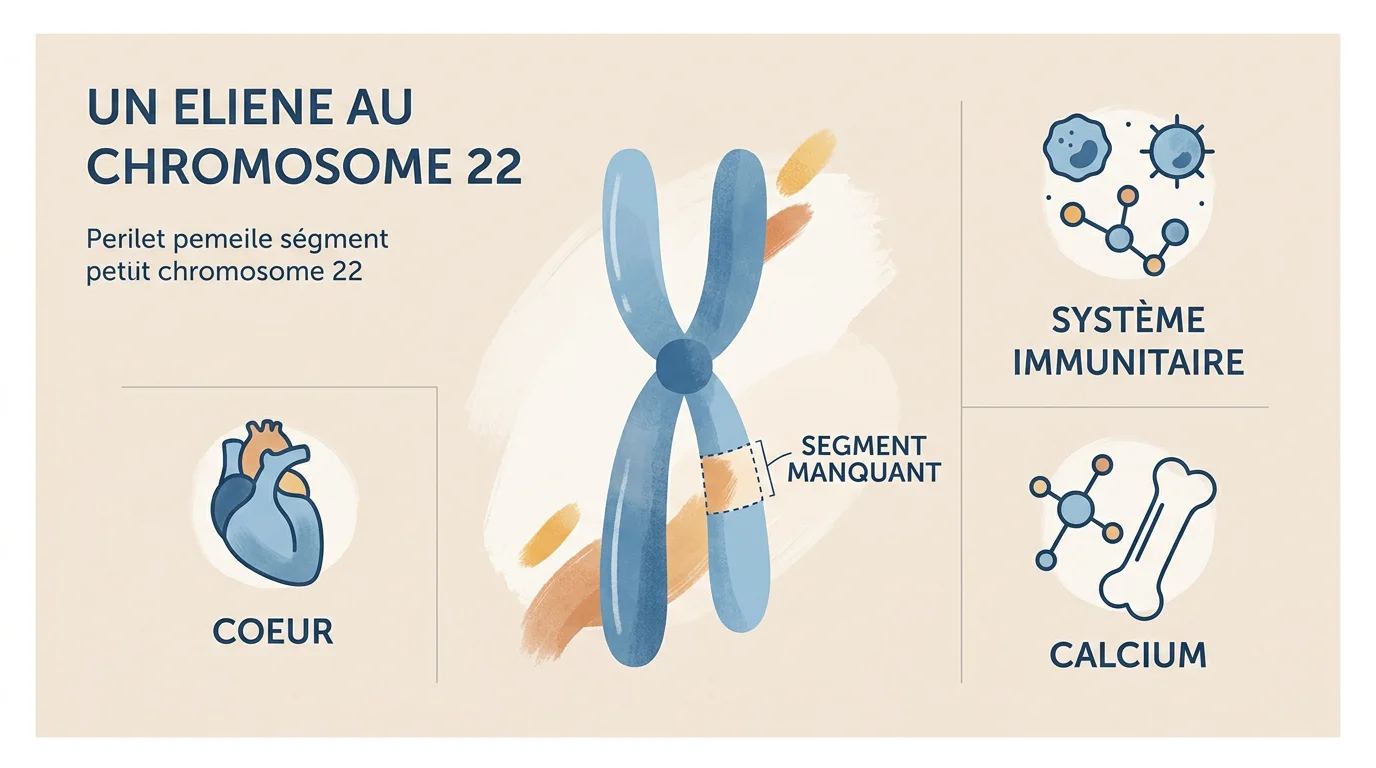
Le syndrome de DiGeorge résulte de la perte d’un petit fragment de gènes sur la région 22q11.2 de l’un des deux chromosomes 22. Ce segment porte des gènes impliqués dans le développement du cœur, du cerveau, du thymus et des glandes parathyroïdes. C’est la délétion 22q11, l’une des plus courantes chez l’homme.
Le syndrome a été décrit pour la première fois à la fin des années 1960 par le médecin Angelo DiGeorge. Selon une synthèse de MedLink Neurology, il s’agit aujourd’hui du syndrome de microdélétion le plus fréquent chez l’humain. Dans environ 90 % des cas, l’anomalie survient de novo, c’est-à-dire de façon accidentelle, sans être présente chez les parents. Dans les 10 % restants, elle est transmise par un parent porteur.
Point important : l’expression clinique est extrêmement variable. Deux personnes porteuses de la même délétion peuvent présenter des tableaux totalement différents. Cette variabilité phénotypique explique qu’un diagnostic soit parfois posé tardivement, chez un adulte, à l’occasion du dépistage d’un cas plus typique dans la famille.
Les symptômes de la délétion 22q11
Les signes cliniques sont multiples et aucun n’est constant. Selon une revue systématique publiée sur PubMed Central, le syndrome touche environ un nouveau-né sur 4 000 et associe des anomalies du cœur, du palais, du thymus et des glandes parathyroïdes.
Les principales manifestations observées sont les suivantes :
- Malformations cardiaques : présentes dans une majorité de cas, elles conditionnent souvent le pronostic vital.
- Anomalies du palais : voile du palais court, fente palatine, à l’origine d’une voix nasonnée et de troubles articulatoires.
- Déficit immunitaire : lié à un thymus absent ou peu développé, il favorise les infections ORL à répétition.
- Hypocalcémie : due à des parathyroïdes immatures, elle peut provoquer crampes et convulsions.
- Troubles des apprentissages : décalage du langage, lenteur, difficultés d’attention et d’abstraction.
Côté cardiaque, les atteintes de type conotroncal dominent. D’après une méta-analyse récente, la tétralogie de Fallot concerne près de 20 % des patients et la communication interventriculaire environ 14 %. Ces données justifient un dépistage cardiaque systématique dès la suspicion du syndrome.
Comment se pose le diagnostic
Le diagnostic s’appuie d’abord sur l’examen clinique, puis sur des analyses de sang et des examens d’imagerie. Le bilan sanguin évalue la numération, le nombre et le fonctionnement des lymphocytes T, ainsi que les taux de calcium et d’hormone parathyroïdienne.
La confirmation est génétique. Selon le portail Orphanet, dont la prévalence mondiale à la naissance est estimée entre 1/4 500 et 1/10 000, le diagnostic repose sur la détection de la délétion 22q11.2. Plusieurs techniques existent : l’hybridation in situ en fluorescence (FISH), l’analyse chromosomique sur puce à ADN ou encore l’amplification multiplex.
Un diagnostic anténatal est possible en cas de malformation cardiaque ou de fente labiale repérée à l’échographie. Chez les familles à risque, la recherche de la microdélétion peut être proposée précocement. Un conseil génétique accompagne alors les parents, car une personne porteuse a un risque de transmission de 50 % à chaque grossesse.
Les traitements et la prise en charge médicale
À ce jour, il n’existe pas de traitement permettant de « remplacer » le fragment chromosomique manquant. La prise en charge est donc symptomatique et pluridisciplinaire, adaptée au cas par cas. Elle mobilise selon les besoins cardiologue, ORL, immunologue, endocrinologue et orthophoniste.
Concrètement, plusieurs leviers sont mobilisés :
- Chirurgie cardiaque quand la malformation le nécessite, souvent avant la scolarité.
- Compléments de calcium et de vitamine D pour prévenir les spasmes musculaires.
- Traitement rapide des infections et, parfois, antibiothérapie préventive.
- Greffe de tissu thymique dans les formes les plus sévères de déficit immunitaire.
- Orthophonie précoce et prolongée pour le langage et l’articulation.
En dehors des rares malformations cardiaques graves, l’espérance de vie est proche de la normale. L’enjeu se déplace alors vers la qualité de vie, l’autonomie et la réussite des apprentissages, où l’entourage joue un rôle central.
L’impact sur les apprentissages et la scolarité
Un décalage dans les apprentissages est fréquent, avec une intensité très variable. Beaucoup d’enfants présentent un retard de langage, une lenteur d’exécution, des troubles de la représentation visuo-spatiale et des difficultés de concentration. Les mathématiques posent souvent plus de problèmes que la lecture.
Bonne nouvelle : ces enfants gardent généralement de bonnes capacités de mémorisation, avec une mémoire auditive souvent supérieure à la mémoire visuelle. C’est un appui précieux en classe. On peut réduire la longueur du travail, allonger le temps imparti et compléter les consignes écrites par une explication orale. En France, ces adaptations se formalisent dans un PAI ou un PPS, et l’aide d’un AESH peut s’avérer déterminante.
Pour construire ces adaptations, encore faut-il des outils concrets. C’est tout l’objet de notre approche de pédagogie adaptée en cas de handicap, pensée pour aider les enfants « Xtraordinaires » à comprendre, mémoriser et gagner en autonomie autrement.
Comment accompagner l’enfant au quotidien
Les enfants porteurs d’une microdélétion 22q11 sont souvent sensibles, parfois timides ou anxieux, surtout face à la nouveauté. Ils ont besoin de repères stables, de réassurance et d’encouragements réguliers pour ne pas s’installer dans un sentiment d’échec. La voix nasonnée peut aussi exposer aux moqueries, ce qui rend le climat de classe essentiel.
Quelques principes aident au quotidien : fractionner les tâches, valoriser chaque progrès, s’appuyer sur des supports visuels et sonores, et tenir compte de la fatigabilité. Un suivi psychologique peut être profitable dans les moments difficiles. Dès la petite enfance, un cadre bienveillant fait la différence, et notre soutien scolaire en maternelle illustre comment installer tôt de bonnes habitudes d’apprentissage.
Parents, enseignants et AESH avancent mieux avec un langage commun. Si les notions de dispositif d’aide vous semblent floues, notre définition du soutien scolaire pose un cadre simple pour coordonner les efforts autour de l’enfant.
L’essentiel à retenir en France
Le syndrome de DiGeorge reste une maladie génétique rare mais fréquente parmi les microdélétions, aux expressions très diverses. En France, une prise en charge médicale pluridisciplinaire et un accompagnement pédagogique adapté permettent à de nombreux enfants de suivre une scolarité épanouie. Le meilleur réflexe consiste à repérer tôt les difficultés, à formaliser les adaptations dans un PAI ou un PPS, et à s’appuyer sur les points forts de l’enfant, en particulier sa mémoire auditive.
Passez à l’action avec HanDevenir créatif
Comprendre le syndrome est une première étape ; accompagner l’enfant dans ses apprentissages en est une autre. Vous êtes parent, enseignant, AESH ou professionnel et vous cherchez des supports concrets pour aider un enfant aux besoins éducatifs particuliers à apprendre autrement ? Nous partageons des outils issus du terrain et de situations réelles.
Notre livre, nos outils pédagogiques et notre bibliothèque de ressources aident à comprendre, mémoriser et gagner en autonomie, avec la possibilité d’un accompagnement personnalisé volontairement limité. Découvrez notre sélection d’outils et de ressources pour le soutien scolaire et avancez pas à pas aux côtés de votre enfant « Xtraordinaire ».
Questions fréquentes
Le syndrome de DiGeorge est-il héréditaire ?
Dans environ 90 % des cas, la délétion survient de façon accidentelle, sans être présente chez les parents. Dans 10 % des cas, elle est transmise par un parent porteur. Une personne porteuse a un risque de transmission de 50 % à chaque grossesse.
Quels sont les premiers signes chez le nouveau-né ?
Les malformations cardiaques, l’hypocalcémie et ses spasmes musculaires figurent parmi les premiers signes. Les infections précoces et certaines anomalies du visage ou du palais peuvent également alerter. Chaque enfant présente toutefois un tableau différent.
Comment confirme-t-on le diagnostic ?
Le diagnostic est confirmé par un test génétique détectant la délétion 22q11.2, souvent par technique FISH ou analyse sur puce à ADN. Des analyses de sang et des examens d’imagerie complètent le bilan. Un diagnostic anténatal est parfois possible.
Un enfant atteint peut-il suivre une scolarité ordinaire ?
Oui, de nombreux enfants suivent une scolarité ordinaire avec des adaptations. D’autres bénéficient d’un dispositif ULIS ou d’un accompagnement plus spécialisé. Tout dépend de l’intensité des difficultés d’apprentissage.
Quels outils pédagogiques privilégier ?
Privilégiez des supports qui s’appuient sur la mémoire auditive, souvent plus solide, et des consignes courtes complétées oralement. Nos outils pédagogiques et notre bibliothèque de ressources proposent justement des supports concrets pour comprendre, mémoriser et gagner en autonomie.
Commentaires récents