
Résumé : Le syndrome de DiGeorge, ou délétion 22q11.2, est une maladie génétique rare due à la perte d’un fragment du chromosome 22. Il associe malformations cardiaques, déficit immunitaire, troubles du calcium et difficultés d’apprentissage. Une prise en charge médicale pluridisciplinaire et des adaptations scolaires précoces permettent à l’enfant de progresser selon ses capacités.
Environ une naissance sur 4 000 est concernée par une microdélétion du chromosome 22, ce qui place cette anomalie parmi les plus fréquentes chez l’être humain. Derrière ce chiffre se cache le syndrome de di george, une maladie génétique aux visages multiples qui touche le cœur, l’immunité, le métabolisme du calcium et, souvent, les apprentissages. Pour les familles et les équipes éducatives, comprendre ce trouble est la première étape d’une pédagogie adaptée en cas de handicap réellement efficace.
Décrit pour la première fois en 1965 à Philadelphie, ce syndrome de délétion 22q11.2 reste méconnu du grand public. Il constitue pourtant, selon Réalités Pédiatriques, le deuxième syndrome génétique par ordre de fréquence après la trisomie 21. Sa grande variabilité clinique explique qu’il soit parfois diagnostiqué tardivement, alors même qu’un repérage précoce change la vie de l’enfant.
Qu’est-ce que le syndrome de délétion 22q11.2 ?
Chaque être humain possède 22 paires de chromosomes, plus une paire de chromosomes sexuels. Le syndrome survient lorsqu’un petit segment manque sur la région q11.2 de l’un des deux chromosomes 22, entraînant la perte d’une trentaine de gènes, dont le gène TBX1. On parle alors de microdélétion 22q11, l’appellation scientifique la plus rigoureuse aujourd’hui.
Cette même anomalie a longtemps porté plusieurs noms selon les symptômes observés : syndrome de DiGeorge, syndrome vélo-cardio-facial ou encore syndrome de Shprintzen. Les progrès de la génétique ont montré qu’il s’agissait d’une seule et même affection. Dans neuf cas sur dix, la délétion apparaît de novo, c’est-à-dire de façon accidentelle lors de la formation des gamètes. Dans les 10 % restants, elle est transmise par un parent lui-même porteur.
Symptômes et manifestations cliniques
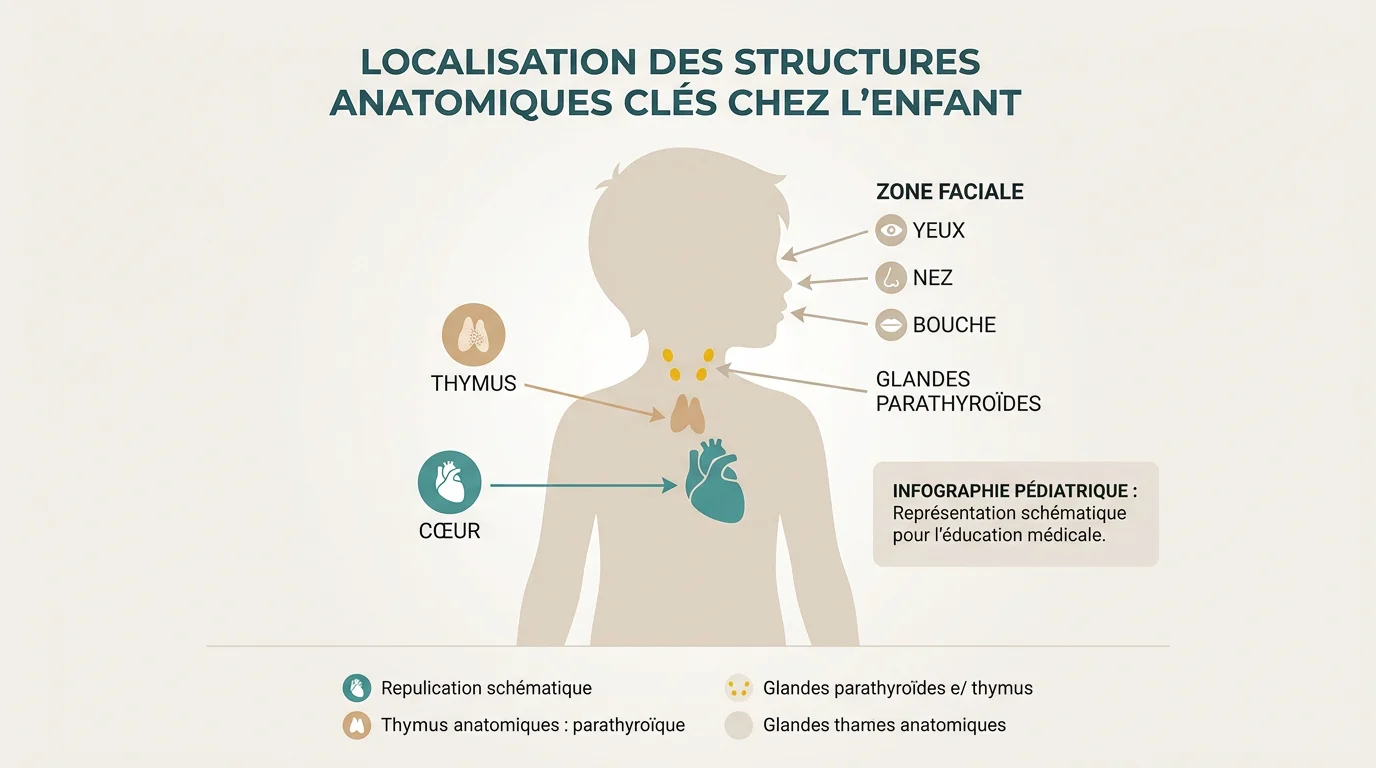
La délétion 22q11 se manifeste très différemment d’un enfant à l’autre. Presque aucun patient ne présente l’ensemble des signes. Les manifestations les plus fréquentes sont les suivantes :
- Malformations cardiaques : les anomalies conotroncales touchent une large part des enfants et affectent surtout les gros vaisseaux du cœur.
- Déficit immunitaire : un thymus absent ou sous-développé réduit le nombre de lymphocytes T et favorise les infections répétées.
- Hypocalcémie : des glandes parathyroïdes immatures perturbent la régulation du calcium, provoquant des crampes ou une tétanie.
- Traits du visage caractéristiques : oreilles implantées bas, yeux écartés, menton en retrait, parfois une fente palatine.
- Troubles des apprentissages : difficultés d’attention, de langage et d’accès à l’abstraction.
Le pronostic dépend surtout de la gravité de l’atteinte cardiaque. Parmi les cardiopathies rencontrées, la tétralogie de Fallot est la plus emblématique : une méta-analyse récente l’estime à environ 20 % des cas, ce qui justifie un dépistage cardiovasculaire systématique dès le diagnostic.
Comment se pose le diagnostic ?
Le médecin suspecte le syndrome devant l’association d’une malformation cardiaque, d’anomalies du palais et d’une hypocalcémie néonatale. L’examen clinique est complété par des analyses de sang qui évaluent la numération, le nombre et le fonctionnement des lymphocytes T, ainsi que les taux de calcium et d’hormone parathyroïdienne.
La confirmation repose sur un test génétique, historiquement la technique FISH (hybridation in situ en fluorescence), aujourd’hui souvent complétée par des analyses chromosomiques plus fines. Des examens d’imagerie, comme la radiographie du thorax et l’échographie cardiaque, précisent l’atteinte des organes. Un diagnostic anténatal est possible dans les familles à risque ou en cas de malformation détectée à l’échographie.
Traitements et prise en charge médicale
Il n’existe pas de traitement unique : la prise en charge est pluridisciplinaire et s’adapte aux symptômes de chaque enfant. Les malformations cardiaques sévères ou les fentes palatines relèvent de la chirurgie. Les compléments de calcium et de vitamine D préviennent les crampes liées à l’hypocalcémie. Lorsque le thymus est totalement absent, une greffe de tissu thymique ou de cellules souches peut être vitale.
En France, cette pathologie représente près de 200 nouveaux cas par an d’après un guide médical français, ce qui en fait l’une des maladies rares les plus fréquentes du pays. Des associations dédiées accompagnent les familles au quotidien, tandis que le suivi médical régulier, notamment ORL et orthophonique, reste central tout au long de l’enfance.
Répercussions sur les apprentissages et la scolarité
Les enfants porteurs d’une microdélétion 22q11 possèdent de réelles capacités d’apprentissage et de socialisation. Ils rencontrent toutefois des difficultés fréquentes en mathématiques, dans l’accès à l’abstraction et dans le rythme des acquisitions. La mémoire de travail et l’organisation visuo-spatiale sont souvent fragilisées, ce qui complique la résolution de problèmes et la géométrie.
S’y ajoutent parfois une lenteur, une fatigabilité, une voix nasonnée et une tendance à l’anxiété ou au retrait. Ces troubles cognitifs invisibles exposent l’enfant à l’incompréhension de son entourage. À l’âge adulte, la vigilance psychiatrique reste importante : selon une étude publiée sur PubMed Central, le risque de schizophrénie et de troubles apparentés est nettement plus élevé que dans la population générale. Repérer tôt ces fragilités permet d’orienter l’enfant vers un accompagnement et soutien scolaire ajusté.
Adaptations pédagogiques et accompagnement scolaire
La scolarisation prend des formes variées : classe ordinaire, Ulis, Segpa, plus rarement unité d’enseignement spécialisée. Un accompagnant d’élève en situation de handicap (AESH) peut intervenir dans le cadre d’un Projet Personnalisé de Scolarisation (PPS). L’objectif reste toujours le même : permettre à l’enfant d’apprendre au mieux de ses capacités.
Plusieurs adaptations concrètes font la différence au quotidien :
- décomposer une consigne complexe en étapes simples et fournir un aide-mémoire ;
- privilégier la manipulation d’objets et des supports clairs et aérés ;
- s’appuyer sur la verbalisation et la mémoire auditive, souvent plus solides ;
- alléger la charge de travail ou accorder du temps supplémentaire ;
- répéter les séances pour consolider la mémoire à long terme.
Ces principes rejoignent une définition du soutien scolaire centrée sur l’enfant plutôt que sur le programme. Pour aller plus loin, nous proposons des outils issus du terrain et une assistance scolaire personnalisée qui aide chaque enfant à comprendre, mémoriser et gagner en autonomie. Le dialogue régulier avec la famille et les professionnels reste la clé d’un parcours réussi.
L’essentiel à retenir en France
Le syndrome de DiGeorge ne se résume pas à une liste de symptômes : c’est une réalité mouvante, propre à chaque enfant, qui appelle un suivi médical rigoureux et une école bienveillante. En France, les dispositifs existent, du PPS à l’accompagnement par un AESH. Le meilleur levier reste l’observation patiente de l’enfant, afin d’identifier ses forces autant que ses difficultés. En combinant soins précoces, adaptations pédagogiques et confiance, vous offrez à ces enfants « Xtraordinaires » les conditions pour révéler tout leur potentiel.
Passez à l’action avec HanDevenir créatif
Accompagner un enfant porteur d’une délétion 22q11 demande des repères clairs et des outils concrets. Nous mettons à votre disposition des supports pédagogiques nés de l’observation et de situations réelles, pensés pour aider les enfants aux besoins éducatifs particuliers à comprendre, mémoriser et apprendre autrement.
Parents, enseignants, AESH ou professionnels de l’enfance, vous trouverez chez nous un livre inspiré d’une histoire vraie, une boîte à outils issue du terrain et, lorsque cela est possible, des accompagnements personnalisés volontairement limités pour aller au plus près de vos besoins. Prenez le temps de découvrir nos ressources et construisons ensemble un parcours d’apprentissage à la hauteur de chaque enfant.
Questions fréquentes
Le syndrome de DiGeorge est-il héréditaire ?
Dans la grande majorité des cas, la délétion survient de façon accidentelle, sans antécédent familial. Environ 10 % des enfants héritent toutefois de l’anomalie d’un parent porteur. Un conseil génétique est proposé aux familles concernées.
À quel âge le diagnostic est-il posé ?
Il est souvent établi dans la petite enfance, parfois dès la naissance en cas de malformation cardiaque ou d’hypocalcémie. Les formes légères peuvent cependant passer inaperçues plus longtemps. Un test génétique confirme le diagnostic.
Un enfant atteint peut-il suivre une scolarité ordinaire ?
Oui, de nombreux enfants sont scolarisés en classe ordinaire, parfois avec l’aide d’un AESH ou d’un Projet Personnalisé de Scolarisation. Nos outils pédagogiques et notre assistance scolaire personnalisée facilitent ces apprentissages. Chaque parcours s’adapte aux capacités de l’enfant.
Quelles matières posent le plus de difficultés ?
Les mathématiques et la géométrie sont souvent délicates, car elles sollicitent la mémoire de travail et l’organisation visuo-spatiale. L’accès à l’abstraction demande également des étapes progressives. La verbalisation et la manipulation aident beaucoup ces élèves.
Le syndrome de DiGeorge se soigne-t-il définitivement ?
Il n’existe pas de guérison de la délétion elle-même, mais chaque symptôme se traite : chirurgie cardiaque, suppléments de calcium, greffe de thymus dans les formes graves. Un suivi pluridisciplinaire régulier permet d’améliorer nettement la qualité de vie. La prise en charge se poursuit tout au long de la vie.
Commentaires récents